
Un partecipante legge le informazioni sul tablet, parla con lo sperimentatore e firma su carta. Un altro completa il percorso elettronico. Nello stesso studio, entrambi devono ricevere informazioni adeguate e poter decidere liberamente.
I trial ibridi combinano attività presso il centro e componenti decentralizzate. Per una CRO, il consenso diventa critico quando cambia il canale, ma devono restare verificabili versione, firma e sequenza delle attività. Questa guida ai trial ibridi spiega come far convivere consenso cartaceo e digitale senza creare due processi scollegati.
La scelta dipende dal contesto dello studio. Una procedura flessibile può rispondere meglio alle esigenze dei partecipanti, purché mantenga responsabilità e controlli chiari.
eConsent nei trial clinici: cos’è, come funziona
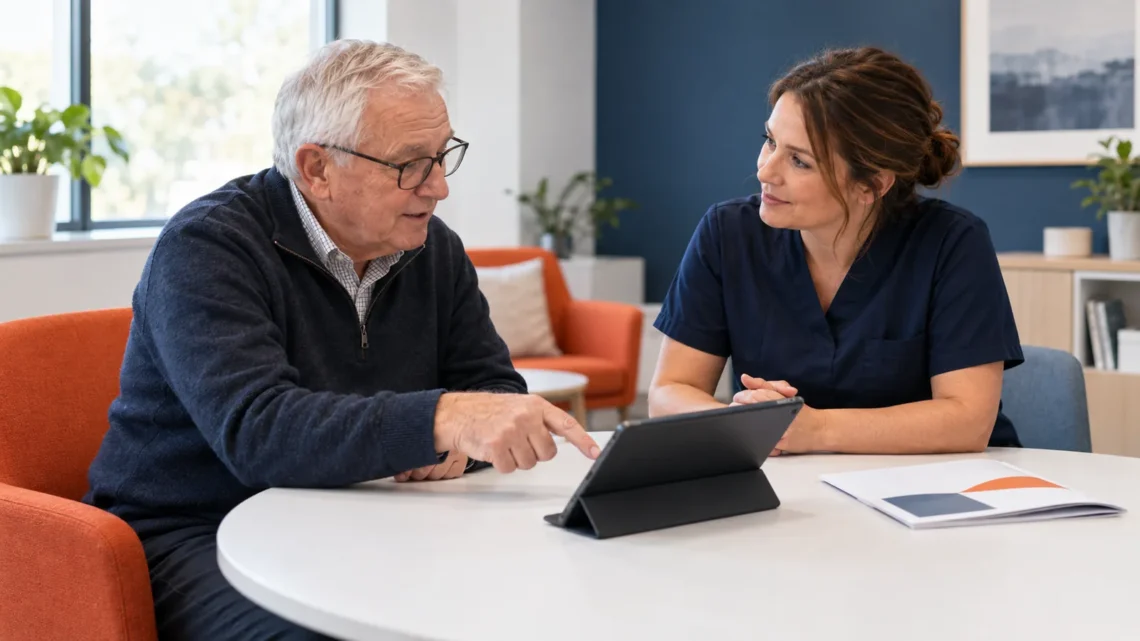
L’eConsent è un processo che utilizza strumenti elettronici per presentare le informazioni dello studio, sostenere la comprensione e documentare il consenso. Può comprendere un ICF digitale, contenuti multimediali, firma elettronica e audit trail.
La differenza tra consenso cartaceo e consenso elettronico riguarda anche il lavoro del centro: distribuzione delle versioni, controllo dei campi e recupero dei documenti. La tecnologia deve comunque lasciare spazio alle domande e al confronto con personale qualificato.
Una scansione conserva l’immagine di un documento firmato; da sola non dimostra un processo di eConsent. E un accesso all’app non equivale automaticamente a una firma valida. Conviene definire questi confini prima di configurare il sistema.
Per valutare la soluzione eClinical ACTide nel vostro prossimo studio, richiedete una demo ACTide dedicata alle esigenze della vostra CRO.
Perché i trial ibridi richiedono un approccio misto
L’accessibilità varia tra partecipanti e centri. Connessione instabile, difficoltà visive, scarsa familiarità con i dispositivi o preferenze personali possono rendere utile il cartaceo, anche in uno studio con molte attività digitali.
La guidance FDA e OHRP sull’eConsent ammette metodi elettronici e cartacei, utilizzati separatamente o insieme nel corso dello studio. In Europa, l’accettabilità deve essere valutata anche secondo le disposizioni nazionali.
Un partecipante potrebbe quindi firmare inizialmente su carta e usare il digitale per un successivo re-consenso, se consentito e previsto dal processo approvato. La CRO dovrebbe documentare il passaggio, evitando duplicazioni o discrepanze nello stato del consenso. Per esempio, se un emendamento richiede una nuova firma, il team deve poter distinguere il consenso iniziale dal re-consenso ancora da completare. Un generico indicatore “firmato” potrebbe nascondere questa differenza e ritardare le verifiche necessarie.
FDA ed EMA: quali requisiti considerare
For FDA-regulated investigations, 21 CFR 50.25 specifies informed consent elements, including study purpose, procedures, risks, benefits and alternatives. 21 CFR 50.27 addresses documentation and providing a copy to the person signing.
21 CFR Part 11 stabilisce i requisiti applicabili a record e firme elettroniche. La validità dell’eConsent dipende dal rispetto delle norme pertinenti e del processo approvato, non dalla semplice presenza di una firma sullo schermo.
La bozza FDA/OHRP Key Information and Facilitating Understanding in Informed Consent promuove informazioni essenziali e comprensibili. Rimane una bozza, da distinguere dagli obblighi vigenti.
Le raccomandazioni Commissione europea, EMA e HMA sugli elementi decentralizzati, aggiornate nel 2025, trattano colloquio, firma e requisiti nazionali. Non autorizzano indistintamente ogni modalità elettronica in tutti i Paesi.
Per valutare la soluzione eClinical ACTide nel vostro prossimo studio, richiedete una demo ACTide dedicata alle esigenze della vostra CRO.
Vantaggi dell’eConsent e criticità del modello ibrido
Materiali chiari e accessibili possono aiutare il partecipante a comprendere lo studio. Controlli configurati correttamente possono ridurre omissioni e rendere più visibili le attività di re-consenso. Questi benefici dipendono dal disegno del percorso e dalla sua applicazione.
Il rischio operativo emerge quando il centro considera completo un consenso che la CRO registra come pendente, oppure utilizza una versione superata. Un audit trail elettronico non ricostruisce retroattivamente quanto avvenuto sulla carta: servono evidenze collegate e verifiche documentate.
La protezione degli accessi è altrettanto importante.
L’approfondimento ACTide sulla decentralizzazione negli studi clinici per proteggere i dati aiuta a collocare il consenso nel più ampio percorso di gestione delle informazioni.
La soluzione: un workflow condiviso per carta e digitale
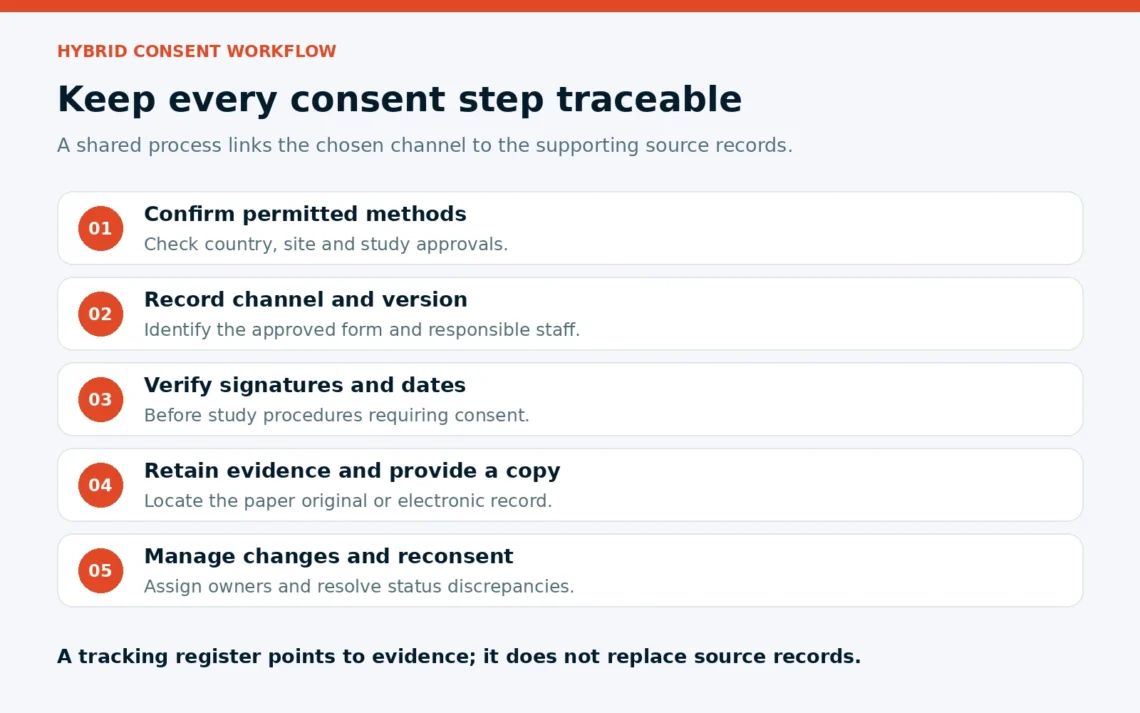
Prima dell’attivazione dei centri, conviene definire un percorso operativo comune:
- Stabilire modalità ammesse per Paese e centro, con i necessari passaggi di approvazione.
- Documentare scelta del canale, versione dell’ICF e responsabilità del personale.
- Verificare firma e data prima delle procedure che richiedono quel consenso.
- Registrare posizione dell’originale cartaceo o del record elettronico e consegna della copia.
- Gestire re-consenso, cambi di canale e discrepanze con responsabilità e tempi definiti.
Una vista unificata dello stato può aiutare il coordinamento, mantenendo accessi ai documenti identificativi limitati ai ruoli autorizzati. Il registro deve rimandare alle evidenze, senza sostituire il documento originale.
Si consideri un partecipante che abbia firmato la versione due su carta e che successivamente abbia ricevuto la versione tre in formato elettronico. Il team di ricerca deve stabilire quando sono state discusse le nuove informazioni, se sia stato ottenuto un nuovo consenso e quali attività possano procedere. Un semplice indicatore “consenso concesso” nasconderebbe tali distinzioni.
ACTide eConsent è il punto di partenza per valutare il percorso di consenso nell’ecosistema. ACTide ePRO supporta il coinvolgimento del paziente e salva i dati direttamente nel database ACTide eCRF. Le modalità di integrazione del consenso vanno verificate nella configurazione dello studio.
Per verificare che il sistema funzioni secondo l’uso previsto, il servizio Computer System Validation e VaaS comprende attività di analisi dei gap e validazione. Portate in demo uno scenario concreto, come il re-consenso digitale dopo una firma cartacea: valutiamo insieme il workflow.
Progettare il consenso per uno studio realmente ibrido
Il modello ibrido può essere una scelta duratura quando favorisce accessibilità e continuità operativa. La priorità è poter dimostrare che ogni partecipante ha ricevuto le informazioni corrette e ha espresso il consenso necessario al momento appropriato.
Per valutare la soluzione eClinical ACTide nel vostro prossimo studio, richiedete una demo ACTide dedicata alle esigenze della vostra CRO.